
VCF和GVCF格式说明
注意:本文的内容主要来自于GATK官网的讲解,所以vcf也是GATK产生的,用其他caller,比如varscan2产生的vcf文件的内容注释可能不一致。
参考:https://gatkforums.broadinstitute.org/gatk/discussion/1268/what-is-a-vcf-and-how-should-i-interpret-it
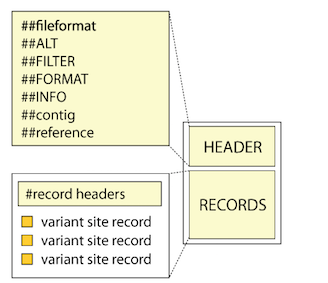
VCF:由HEADER和RECORDS组成。
RECORDS的FORMAT内容详解:
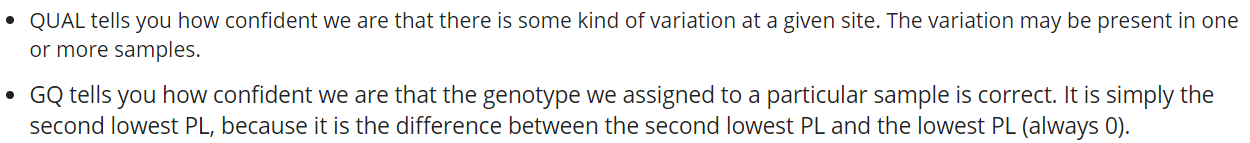
QUAL:指的是caller正确的识别该变异位点的可能性,属于phred-scale quality score的一个应用。
GT,GQ,PL三者的关系:
GT是指该位点最有可能的基因型。
GQ是该位点第二有可能的基因型的PL值。
PL是不同基因型对应的标准化的可能性。
对于二倍体生物来说,PL有三个值,分别对应0/0,0/1,1/1。最有可能的基因型的PL值为0,第二小的是第二个可能。GQ反映的是第二个小的基因型的PL值,如果该值超过99,则定位99,因为超过了99,其几乎不能威胁第一个可能的地位。
计算方法:
PL(0/1) = 0 (the normalized value that corresponds to a likelihood of 1.0) as is always the case for the assigned allele,
but the next PL is PL(1/1) = 26 (which corresponds to 10^(-2.6), or 0.0025).
QUAL和GQ的区别:
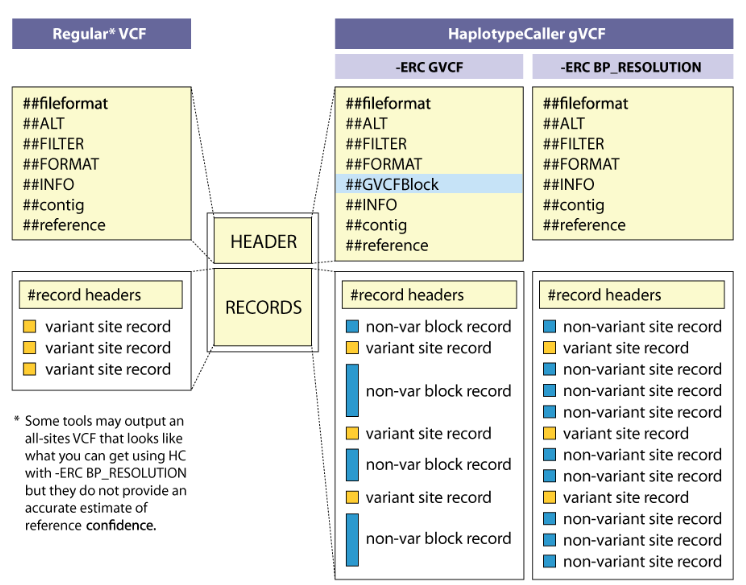
GVCF和VCF的最大区别是在于GVCF文件会记录所有的点,包括哪些没有突变的点。
在GVCF模式下,那些没有变异的点会形成一个未变异块,non-var block record。
GVCF的好处:能更方便把一群样本的GVCF联合起来,以便进行下一步分析,提高分析效率。而且GVCF的records还会提供一个
The records in a gVCF include an accurate estimation of how confident we are in the determination that the sites are homozygous-reference or not. This estimation is generated by the HaplotypeCaller's built-in reference model
VCF和GVCF格式说明的更多相关文章
- bcftools或vcftools提取指定区段的vcf文件(extract specified position )
下载安装bcftools 见如下命令: bcftools filter 1000Genomes.vcf.gz --regions 9:4700000-4800000 > 4700000-4800 ...
- GWAS | 全基因组关联分析 | Linkage disequilibrium (LD)连锁不平衡 | 曼哈顿图 Manhattan_plot | QQ_plot | haplotype phasing
现在GWAS已经属于比较古老的技术了,主要是碰到严重的瓶颈了,单纯的snp与表现的关联已经不够,需要具体的生物学解释,这些snp是如何具体导致疾病的发生的. 而且,大多数病找到的都不是个别显著的snp ...
- 收集vcftools所有用法
VCFtools用来处理VCF文档. 筛选特定突变 比较文件 总结突变 转化文件格式 验证并合并文件 取突变交集和差集 Get basic file statistics input可以为VCF或BC ...
- the pipeline of call SNP
######################################## ############### Mapping ################ ################## ...
- 【转】GATK使用方法详解(包含bwa使用)
一.使用GATK前须知事项: (1)对GATK的测试主要使用的是人类全基因组和外显子组的测序数据,而且全部是基于illumina数据格式,目前还没有提供其他格式文件(如Ion Torrent)或者实验 ...
- GWAS Catalog数据库简介
GWAS Catalog The NHGRI-EBI Catalog of published genome-wide association studies EBI负责维护的一个收集已发表的GWAS ...
- admixture 群体结构分析
tructure是与PCA.进化树相似的方法,就是利用分子标记的基因型信息对一组样本进行分类,分子标记可以是SNP.indel.SSR.相比于PCA,进化树,群体结构分析可明确各个群之间是否存在交流及 ...
- plink 进行PCA分析
当我们进行群体遗传分析时,得到vcf后,可利用plink进行主成分(PCA)分析: 一.软件安装 1 conda install plink 二.使用流程 第一步:将vcf转换为plink格式 1 p ...
- pysam - 多种格式基因组数据(sam/bam/vcf/bcf/cram/…)读写与处理模块(python)
在开发基因组相关流程或工具时,经常需要读取.处理和创建bam.vcf.bcf文件.目前已经有一些主流的处理此类格式文件的工具,如samtools.picard.vcftools.bcftools,但此 ...
随机推荐
- [LintCode] 寻找缺失的数
class Solution { public: /** * @param nums: a vector of integers * @return: an integer */ int findMi ...
- Angular2+学习第2篇 cli 环境搭建过程
Angular-cli是angular团队针对Angular2提供的脚手架,用于环境搭建,运行等:具体参考Angular-cli GitHub Angular的启动过程,需要先回答三个问题: 启动时加 ...
- 安装TortoiseSVN客户端时遇到的异常
环境:WindowsXP,安装 双击SVN安装程序"TortoiseSVN-1.8.5.25224-win32-svn-1.8.8.msi"后,出现 "无法通过Sindo ...
- 160323、理解Java虚拟机体系结构
今天看到一篇文章,觉得写得不错,特拿来跟大家分享一下 1 概述 众所周知,Java支持平台无关性.安全性和网络移动性.而Java平台由Java虚拟机和Java核心类所构成,它为纯Java程序提供了统一 ...
- Java之Tomcat、Dynamic web project与Servlet
一.Tomcat配置 Conf Config configration -->配置 Service.xml:用来配置Tomcat Tomcat_users.xml:用来配置Tomca ...
- 在Ubuntu上搭建hive环境
一.准备软件 二.安装虚拟机 1.新建虚拟机向导 2.安装客户机操作系统 3.用户名密码设置 4.设置虚拟机名称和保存位置 5.处理器设置 6.设置虚拟机内存 7.然后一直next下去(有的根据自己的 ...
- greenplum-cc-web4.0监控安装
简介: 本文是基于greenplum5.7,greenplum-cc-web4.0安装的. 一.安装greenplum监控的数据库以及创建用户(在gpadmin用户下安装) 1.开启greenplum ...
- Logstash利用GeoIP库显示地图以及通过useragent显示浏览器(
http://www.nibayuan.com/articles/2016/02/23/elk-logstash-geoip-kibana-tilemap.html 我们通过Logstash收集的Ng ...
- MapReduce分析流量汇总
一.MapReduce编程规范 一.MapReduce编程规范 用户编写mr程序主要分为三个部分:Mapper,Reducer,Driver 1.Mapper阶段 (1)用户自定义Mapper类 要继 ...
- 使用渐进式 JPEG 来提升用户体验
原文出处: 标点符 今天才认识到原来JPEG文件有两种保存方式,分别是Baseline JPEG(标准型)和Progressive JPEG(渐进式).两种格式有相同尺寸以及图像数据,扩展名也是相 ...