
HOMER | MEME | 转录因子的靶基因预测

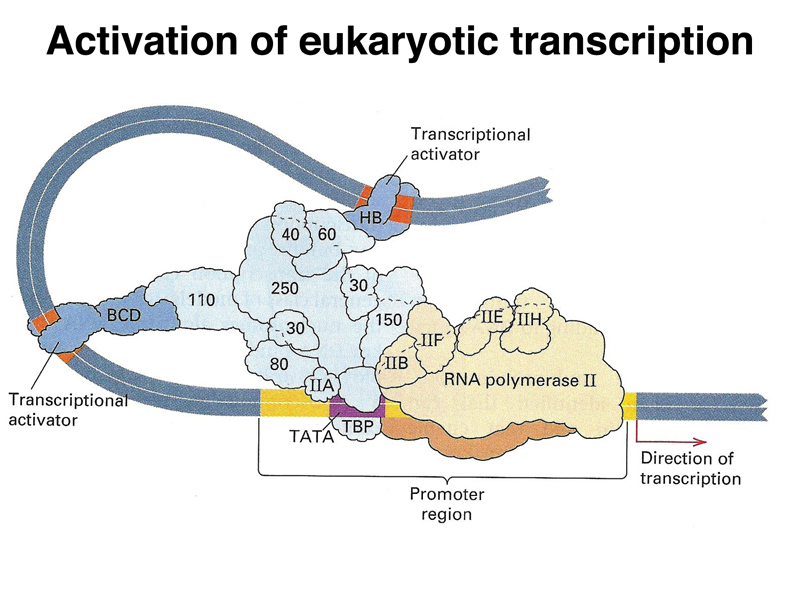
转录因子motif是一些很短的模序(~10bp),在大基因组里很容易出现随机比对,而且是以position weight matrix (PWM)格式来呈现,说明它的可变性,因此研究motif有哪些binding区域是没有意义的,因为很难找到一个方法(阈值)来判断真正的比对和随机的比对。
换个思路,如果做富集分析,那就稳了,给定一个指定的区域(promoter或enhancer区域),根据统计学检验,我们很容易知道一个motif是否显著富集在这个区域(与背景区域相比),这就回答了一个很好的生物学问题:这个转录因子是否显著地结合到这片区域。
一个突出的矛盾:转录调控的稳定性和我们收集数据不确定性之间的矛盾。
为什么ChIP-seq和ATAC-seq能极大地助力motif研究:
- 真正的开放区域,得到的都是active的区域
- 过滤掉了大部分的无效或复杂区域,假阳性得到了极大的控制
如何根据这些信息来预测每个转录因子的binding区域以及靶基因?
- 不考虑远距离的调控作用,或者只考虑promoter的区域,我们就可以根据peak的注释信息找到最近的基因。
- 然后看这些promoter上分别有哪些富集的motif,然后与转录因子对应即可。
- 最后还需要基因表达来确认这些靶基因和转录因子确实是表达的!(如果这是一个抑制的转录因子,是否基因就不表达了)
转录因子的表达具有高度的组织特异性,而且已知的TF只有1000多个,基因有30000多个,所以一个TF的靶基因可能有几百个,具有高度的时空组织特异性。
实验的方法就暂且不说了,非常可靠,但成本高、耗费劳力。
最简单的预测就是基于基因表达,co-expressed就是可能的靶基因,预测软件一大把。
问题很多,首先理解假设:
1. TF的线性变化引起target gene的线性变化,他们线性相关;
2. TF的调控是sparse的,
问题:
1. 有人说这根本就不是线性的,TF的yes or no,决定target gene的表达;
2. 不是线性相关,存在shift,先后的shift是普遍存在的;
3. co-expression是无法得出target关系的;
所以,现在大家都开始结合motif enrichment了,TF的靶向作用是靠motif与基因组DNA结合来执行的。
但是我们不知道结合位点,所以大部分的富集都默认选择了10kb的flanking region,motif很短,随机比对会带来很多假阳性。
现在,大家有open chromatin的数据了,知道了候选的结合区域,我们就可以更有效的预测了,这就是HOMER的预测功能。
最终,open chromatin还是不准,因为DNA有三维结构,distal regulation是普遍存在的。【TAD很火,可以引入到模型中】
HOMER
HOMER Motif Analysis - 根据ChIP-seq和ATAC-seq的peak结果寻找可能binding的motif
Finding Enriched Motifs in Genomic Regions (findMotifsGenome.pl) - 核心的脚本
Finding Instance of Specific Motifs - 对人类和小鼠而言最有用的代码,因为大部分motif已知,没必要做denovo的motif预测。
Motif Databases included in HOMER - HOMER最常使用的一些motif数据库
HOMER的motif格式
jaspar - 最全的转录因子数据库
下载所有human的TF对应的motif:链接
下载JASPER上的转录因子及其motif数据库,这部分很重要是因为我们不仅需要motif的信息,而且需要motif对应的人类转录因子的信息。【需要用homer的工具进行格式转换】
cd ~/softwares/miniconda3/share/homer-4.10-0/update

curl -O http://jaspar.genereg.net/download/CORE/JASPAR2020_CORE_vertebrates_non-redundant_pfms_jaspar.txt

perl ./motifs/parseJasparMatrix.pl JASPAR2020_CORE_vertebrates_non-redundant_pfms_jaspar.txt > jaspar.motifs

curl -O http://jaspar.genereg.net/download/CORE/JASPAR2020_CORE_vertebrates_redundant_pfms_jaspar.txt

perl ./motifs/parseJasparMatrix.pl JASPAR2020_CORE_vertebrates_redundant_pfms_jaspar.txt > jaspar.motifs
接下来就是全基因组的扫描了,找这些motif到底在哪binding【全基因组扫描过于费时,还是指定区域比较好】
perl ~/softwares/miniconda3/bin/scanMotifGenomeWide.pl ~/softwares/miniconda3/share/homer-4.10-0/update/motifs/vertebrates/jaspar.motifs hg38 -5p -bed -int -homer2 -p 10
选取promoter区域来扫描,看motif的结合区域
perl ~/softwares/miniconda3/bin/findMotifsGenome.pl encc-enhancer-atac.promt.Homer.bed hg38 promt.motif -p 10 -size 200 -find jaspar.motifs > promt.jaspar.txt
结果如何过滤?
For example: findMotifsGenome.pl ERalpha.peaks hg18 MotifOutputDirectory/ -find motif1.motif > outputfile.txt
The output file will contain the columns:
- Peak/Region ID
- Offset from the center of the region
- Sequence of the site
- Name of the Motif
- Strand
- Motif Score (log odds score of the motif matrix, higher scores are better matches)
根据Motif Score来过滤掉一些质量太低的比对。
这个结果仍然不是我想要的,我只想知道,某个motif是否在一个promoter或enhancer区域显著富集【相对于背景区域】
PositionID      Offset  Sequence        Motif Name      Strand  MotifScore

Peak_152271     -93     AGTAAG  Ahr::Arnt/MA0006.1/Jaspar       +       1.914416

Peak_152271     -85     CCCTTC  Ahr::Arnt/MA0006.1/Jaspar       +       2.895245

Peak_152271     -82     TTCAAG  Ahr::Arnt/MA0006.1/Jaspar       +       3.213699

Peak_152271     -75     GGCAGG  Ahr::Arnt/MA0006.1/Jaspar       +       4.644445

Peak_152271     -68     AGCTCC  Ahr::Arnt/MA0006.1/Jaspar       +       1.871856

Peak_152271     -65     TCCCTG  Ahr::Arnt/MA0006.1/Jaspar       +       6.391753

Peak_152271     -64     CCCTGG  Ahr::Arnt/MA0006.1/Jaspar       +       2.895245

Peak_152271     -63     CCTGGG  Ahr::Arnt/MA0006.1/Jaspar       +       2.895245

Peak_152271     -60     GGGATG  Ahr::Arnt/MA0006.1/Jaspar       +       4.687005

Peak_152271     -59     GGATGG  Ahr::Arnt/MA0006.1/Jaspar       +       1.508951

Peak_152271     -57     ATGGTG  Ahr::Arnt/MA0006.1/Jaspar       +       12.000225

Peak_152271     -55     GGTGAG  Ahr::Arnt/MA0006.1/Jaspar       +       11.552200
HOMER的这个peak注释功能也是写得非常全面:
MEME
FIMO scans a set of sequences for individual matches to each of the motifs you provide - 看motif是否显著的富集在单独的序列里,需要把区域转换为fasta文件
CentriMo identifies known or user-provided motifs that show a significant preference for particular locations in your sequences - CentriMo可以做motif是否显著富集在一堆序列中,给出富集得分
看看这篇文章:Differential motif enrichment analysis of paired ChIP-seq experiments
FIMO
首先提取出自己的fasta
可以用bedtools
bedtools flank -i encc-enhancer-atac.promt.bed -g chrom.sizes -b 300 > encc.enhc.atat.promt.f300.bed

bedtools sort -i tmp2.bed > tmp3.bed

bedtools merge -i tmp3.bed -c 4 -o collapse

bedtools getfasta -fo
也可以用Homer的工具
参考:
HOMER | MEME | 转录因子的靶基因预测的更多相关文章
- miRNA分析--靶基因预测(三)
miRNA分析--数据过滤(一) miRNA分析--比对(二) 根据miRNA Target Prediction in Plants, miRNA并非所有区域都要求严格匹配,其中第1位碱基和第14位 ...
- 5、预测和鉴定miRNA的靶基因
转载:http://www.oebiotech.com/Article/mirnabjyyc.html http://www.ebiotrade.com/newsf/2014-9/2014925941 ...
- 基于PASA进行基因预测
PASA, acronym for Program to Assemble Spliced Alignments, is a eukaryotic genome annotation tool tha ...
- 项目二:使用机器学习(SVM)进行基因预测
SVM软件包 LIBSVM -- A Library for Support Vector Machines(本项目所用到的SVM包)(目前最新版:libsvm-3.21,2016年7月8日) C-S ...
- TargetScan 数据库简介
TargetScan 是一个miRNA 靶基因预测的网站, 包括了 人, 小鼠,果蝇 , 线虫, 斑马鱼 共5个物种的miRNA 靶基因结果, 人 : TargetScanHuman 小鼠 :Targ ...
- miRNA
MicroRNA (miRNA) 是一类内生的.长度约为20-24个核苷酸的小 RNA,其在细胞内具有多种重要的调节作用.每个 miRNA 可以有多个靶基因的表达,而几个 miRNA 也可以调节同一 ...
- miRNA 基本知识
miRNA MicroRNA (miRNA) 是一类内生的.长度约为20-24个核苷酸的小 RNA,其在细胞内具有多种重要的调节作用.每个 miRNA 可以有多个靶基因的表达,而几个 miRNA 也 ...
- 【基因组预测】braker2基因结构注释要点记录
目录 流程使用 问题 记录下braker2的使用要点,以备忘记. 流程使用 braker2有很多流程,根据你的数据:组装的基因组.转录组.蛋白(同源,包括近缘或远缘)选择不同流程,官网有说明: htt ...
- 表观 | Enhancer | ChIP-seq | 转录因子 | 数据库专题
需要长期更新! 参考:生信修炼手册 enhancer的基本概念: 长度几十到几千bp,作用是提高靶基因活性,属于顺式作用原件,DNA作用到DNA,转录因子就是反式,是结合到DNA的蛋白. 1981年, ...
随机推荐
- appium 3 跑起来
1. 代码如下: from appium import webdriver capabilitise = { "platformName": "Android" ...
- cocos2dx在win10系统上的VS2017运行时报错:丢失MSVCR110.dll
如题,运行环境为cocos2dx 3.14.1,win10系统,VS2017. 编译cocos2dx的cocos2d-x-3.14.1/build/cocos2d-Win32.sln已通过,不过运行时 ...
- [小程序] 微信小程序 picker 中range-key中必须带单引号
原文地址:http://blog.csdn.net/u012329294/article/details/74906504 <view class="section"> ...
- C# 读取xml——XmlReader和XElement
1.有些xml文件头部有DTD,程序解析的时候会报错 如:其他信息: 打开外部 DTD“file:///E:/PM数据/MeContext=CDF2775/MeasDataCollection.dtd ...
- css3 手风琴
1.看了网上很多关于css的手风琴案例,但是都没有讲到相关的原理. 主要原理1. 利用target属性.2.锚点链接. <!doctype html><html><hea ...
- Lua 函数参数 & 默认实参
[1]Lua函数,默认实参 习惯了其他语言(如C++)的默认实参,利用Lua语言的过程中,发现没有默认实参这种机制. 所以,自己模拟了一个满足业务需求的带默认实参的函数. (1)示例如下: local ...
- Java-对象及变量的并发访问小结
1)多线程环境下,方法内的变量是线程安全的 2)多个线程同时处理一个实例,这个实例内的变量是不安全的 3)不同线程中注入同一个类的不同实例,实例中的变量是安全的 4)Synchronized获取到的锁 ...
- react 父子组件通信
import React from 'react'; import B from './B'; class A extends React.Component{ state = { msg:'我来自于 ...
- Mysql查询创建和导入操作
如何安装: https://www.cnblogs.com/bigbrotherer/p/7241845.html 登录: mysql -uroot -p 输入密码:xxxx 显示当前数据库: sho ...
- Linux环境部署SVN服务器
1. 安装SVN服务器: 检查是否已安装 # rpm -qa subversion 安装SVN服务器 # yum install httpd httpd-devel subversion mod_da ...