
单细胞转录组实战01: CellRanger7定量

安装CellRanger
cd ~/APP

wget -O cellranger-7.1.0.tar.xz "https://cf.10xgenomics.com/releases/cell-exp/cellranger-7.1.0.tar.xz?Expires=1674686023&Policy=eyJTdGF0ZW1lbnQiOlt7IlJlc291cmNlIjoiaHR0cHM6Ly9jZi4xMHhnZW5vbWljcy5jb20vcmVsZWFzZXMvY2VsbC1leHAvY2VsbHJhbmdlci03LjEuMC50YXIueHoiLCJDb25kaXRpb24iOnsiRGF0ZUxlc3NUaGFuIjp7IkFXUzpFcG9jaFRpbWUiOjE2NzQ2ODYwMjN9fX1dfQ__&Signature=kBEWDvHNogaTb-bmHzd7kHIBIfs8LQmePXusMXNKYpuqbgNHX5Ai0mhB-wv6ig1X5QFZytrl4gYXd8DyNXVo85hRp6Iw9k1UHtuuictpnyNe-5JNocePNKou89k9AOEGoatr6xa9z1VPkOj33FTpG25OpfQowpBrwvNhFF27qoSqw7EcjSWm53zB4QsYqMR~Bi-5MXTEplAxusXnE5A1HtVOo31lsL7cavd88ez9yFcSDIf65~KJR6KqDzqYS3NAcm3MKBWWSeIVAwOWAuHaQONeAew8X4fMb3ql85CpeaCWrQdB-vlUVkQbM0gJY2S7MQ9SJ0B5qUc7qo9UWLXATw__&Key-Pair-Id=APKAI7S6A5RYOXBWRPDA"

tar -xf cellranger-7.1.0.tar.xz

ln -s ~/APP/cellranger-7.1.0/bin/cellranger ~/APP/bin/cellranger

export PATH=$HOME/APP/bin:$PATH
参考基因组
10X提供人和鼠的基因组参考index,其他物种可以是用cellranger自行构建
#>>>down10Xref.sh

# Human reference (GRCh38)  md5sum: dfd654de39bff23917471e7fcc7a00cd

wget https://cf.10xgenomics.com/supp/cell-exp/refdata-gex-GRCh38-2020-A.tar.gz

md5sum refdata-gex-GRCh38-2020-A.tar.gz

# Mouse reference md5sum: 886eeddde8731ffb58552d0bb81f533d

wget https://cf.10xgenomics.com/supp/cell-exp/refdata-gex-mm10-2020-A.tar.gz

md5sum refdata-gex-mm10-2020-A.tar.gz

#<<<down10Xref.sh

nohup sh down10Xref.sh &> down10Xref.sh.log &
下载原始数据
https://www.ebi.ac.uk/ena/browser/view/PRJNA510251
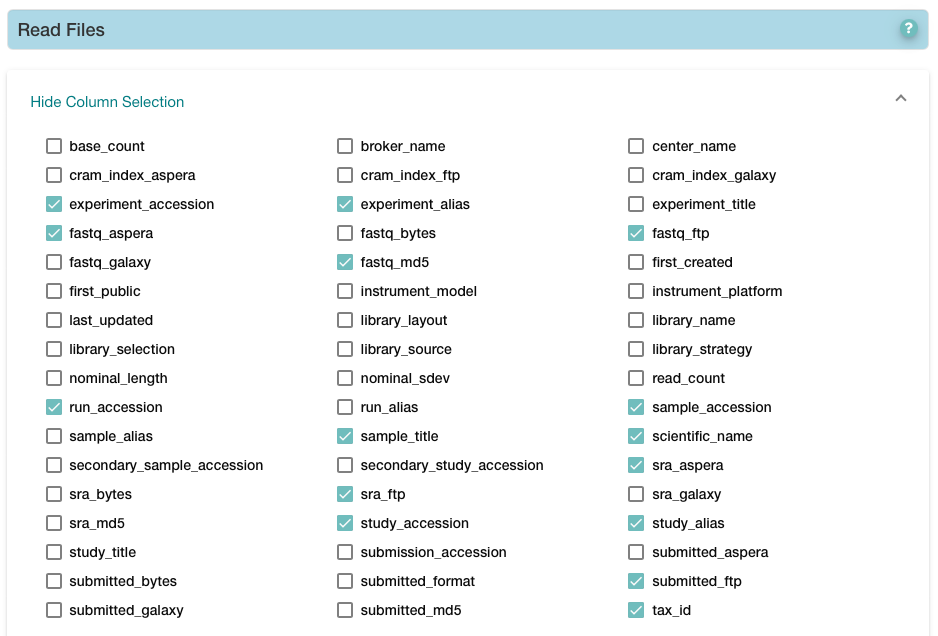
mkdir -p ~/Project/LC/data/rawdata

cd ~/Project/LC/data/rawdata

cut -f 11 filereport_read_run_PRJNA510251_tsv.txt | tr ';' '\n' | grep '_[12].fastq.gz' > fq.txt

#>>>downloadFQ.sh

cat fq.txt |while read i

do

ascp -QT -l 300m -P33001 \

-i ~/micromamba/envs/RNA/etc/asperaweb_id_dsa.openssh \

era-fasp@$i \

.

done

#<<<downloadFQ.sh

nohup sh downloadFQ.sh &> downloadFQ.log &

#制作了check.md5文件

cut -f 9 filereport_read_run_PRJNA510251_tsv.txt | sed '1d' | awk -F ';' '{print $(NF-1)"\n"$NF}' > md5.txt

cut -f 7 -d '/' fq.txt | paste md5.txt - > check.md5

rm md5.txt

#检查md5值是否一样,文件是否下载完整

md5sum -c check.md5 &> check.md5.res
文件重命名
10X官网给指出来了文件名规则:
[Sample Name]_S1_L00[Lane Number][Read Type]_001.fastq.gz
Where Read Type is one of:
I1: Sample index read (optional)I2: Sample index read (optional)R1: Read 1R2: Read 2
用python制作重命名脚本
from collections import Counter

import numpy as np

import pandas as pd

df=pd.read_csv('filereport_read_run_PRJNA510251_tsv.txt',sep='\t')

# Read Type

r=[1,2] * df.shape[0]

# Sample Name

s=np.repeat(df.experiment_alias.values,2)

# Sample Number; Lane Number

s,l = [],[]

for x,y in enumerate(Counter(sn).values()):

    l += list(range(1,int(y/2)+1))

    s += [x+1] * y

l=np.repeat(l,2)

# new file name

new=[f'{a}_S{b}_L00{c}_R{d}_001.fastq.gz' for a,b,c,d in zip(sn,s,l,r)]

# old file name

fq=[]

for i in df.fastq_aspera:

    fq+=i.split(';')

old=[i.split('/')[-1] for i in fq]

#shell script

df2=pd.DataFrame({1:old,2:new})

df2.insert(0,column=0,value='mv')

df2.to_csv('rename.sh',index=False,header=False,sep=' ')

#sh

bash rename.sh
rename.sh前几行
mv SRR8325947_1.fastq.gz GSM3516662_S1_L001_R1_001.fastq.gz

mv SRR8325947_2.fastq.gz GSM3516662_S1_L001_R2_001.fastq.gz

mv SRR8325948_1.fastq.gz GSM3516662_S1_L002_R1_001.fastq.gz

mv SRR8325948_2.fastq.gz GSM3516662_S1_L002_R2_001.fastq.gz

...
cellranger count
因为资源有限,这里只对GSM3516662和GSM3516663两个样本定量。
cd ~/Project/SC10X/rawdata/

mv GSM3516662* fastqs

mv GSM3516663* fastqs

#>>>quantify.sh

fastqs_dir=~/Project/SC10X/rawdata/fastqs

index_dir=~/DataHub/Genomics/10X/refdata-gex-GRCh38-2020-A

output_dir=~/Project/SC10X/quantify

cd ${output_dir}

ls ${fastqs_dir} | cut -d '_' -f 1 | uniq | while read i

do

cellranger count \

    --id $i \

    --transcriptome ${index_dir} \

    --fastqs ${fastqs_dir} \

    --sample $i \

    --localcores 12 \

    --localmem 128

done

#<<<quantify.sh

nohup sh quantify.sh &> quantify.sh.log &
RuntimeError: ~/Project/SC10X/GSM3516662 is not a pipestance directory
- GSM3516662目录必须是由cellranger创建,也就是说,在运行cellranger之前GSM3516662目录不存在
- --id 输出文件目录,每个样本一个输出目录
- --sample是文件重命名哪一步的
[Sample Name]
输出文件
可以参考生信技能树[https://mp.weixin.qq.com/s/VWUmJZnzT7m_7QDjxkbrJw]
需要查看的文件
- web_summary.html:这个是必须要看的,粗略浏览本次10x样本走cellranger count流程的运行质量
- filtered_feature_bc_matrix.h5: Python读取表达量矩阵
已经得到表达量矩阵下一步走scanpy分析流程。
Reference
https://mp.weixin.qq.com/s/cu7r7iY2AEKLBdHALzYaCQ
https://mp.weixin.qq.com/s/VWUmJZnzT7m_7QDjxkbrJw
https://mp.weixin.qq.com/s/Fxd9-P79SzvyxwcjUGNL0Q
https://mp.weixin.qq.com/s/6rSMzj8CE-Zw2-EeXyxBYg
https://mp.weixin.qq.com/s/CtQdWfclesbXBVOIPtdzrw
https://blog.csdn.net/herokoking/article/details/103632115
https://www.sci666.com.cn/12239.html
https://zhuanlan.zhihu.com/p/368666622
单细胞转录组实战01: CellRanger7定量的更多相关文章
- Nature Methods | 新软件SAVER-X可对单细胞转录组学数据进行有效降噪
图片来源(Nature Methods) 摘要 单细胞转 ...
- maven实战(01)_搭建开发环境
一 下载maven 在maven官网上可下载maven:http://maven.apache.org/download.cgi 下载好后,解压.我的解压到了:D:\maven\apache-mave ...
- 单细胞转录组测序数据的可变剪接(alternative splicing)分析方法总结
可变剪接(alternative splicing),在真核生物中是一种非常基本的生物学事件.即基因转录后,先产生初始RNA或称作RNA前体,然后再通过可变剪接方式,选择性的把不同的外显子进行重连,从 ...
- 单细胞转录组测序技术(scRNA-seq)及细胞分离技术分类汇总
单细胞测序流程(http://learn.gencore.bio.nyu.edu) 在过去的十多年里,高通量测序技术被广泛应用于生物和医学的各种领域,极大促进了相关的研究和应用.其中转录组测序(RNA ...
- 单细胞测序|单细胞基因组|单细胞转录组|Gene editing|
单细胞测序 单细胞基因组学 测量理由是单细胞的时间空间特异性. Gene expression&co-expression 比较正常cell与疾病cell,正常organ与疾病organ,看出 ...
- Java并发编程实战 01并发编程的Bug源头
摘要 编写正确的并发程序对我来说是一件极其困难的事情,由于知识不足,只知道synchronized这个修饰符进行同步. 本文为学习极客时间:Java并发编程实战 01的总结,文章取图也是来自于该文章 ...
- python 数据分析与挖掘实战01
python 数据分析与挖掘实战 day 01 08/02 这种从数据中"淘金",从大量数据包括文本中挖掘出隐含的.未知的.对决策有潜在价值关系.模式或者趋势,并用这些知识和规则建 ...
- redis实战(01)_redis安装
早就想对redis进行实战操作了,最近看了一些视频和参考书籍,总结总结一下,redis实战内容: 实战前先对redis做一个大概的认识: 现在开始安装redis了... redis的安装下载地址 ht ...
- ExtJS实战 01——HelloWorld
前言 Extjs5的发布已经有些日子了,目前的最新稳定版本是Extjs5.1.0,我们可以在官方网站进行下载.不过笔者今天访问得到的是502Bad Gateway,原因可能是sencha的nigix没 ...
- 【SSH网上商城项目实战01】整合Struts2、Hibernate4.3和Spring4.2
转自:https://blog.csdn.net/eson_15/article/details/51277324 今天开始做一个网上商城的项目,首先从搭建环境开始,一步步整合S2SH.这篇博文主要总 ...
随机推荐
- Mysql InnoDB Redo log
一丶什么是redo innodb是以也为单位来管理存储空间的,增删改查的本质都是在访问页面,在innodb真正访问页面之前,需要将其加载到内存中的buffer pool中之后才可以访问,但是在聊事务的 ...
- SpringBoot 02: 初识SpringBoot
1. SpringBoot 产生原因 spring, springmvc框架使用上的一些缺点: 需要使用的大量的配置文件 还需要配置各种对象 需要把使用的对象放入到spring容器中才能使用对象 需要 ...
- 第一百零七篇:基本数据类型(undefined,null,boolean类型)
好家伙, 本篇内容为<JS高级程序设计>第三章学习笔记 1.数据类型 ECMAScript有6种简单数据类型(称为原始类型): Undefined, Null, Boolean, Numb ...
- K8s如何启用cgroup2支持?
什么是 cgroup ️Reference: control groups(控制组),通常被称为cgroup,是Linux内核的一项功能.它允许将进程组织成分层的组,然后限制和监控各种资源的使用. 内 ...
- 操作系统课程设计pintos project1实验摘记
第一部分 项目概述 一.Pintos简介 Pintos是一个基于80x86架构的简单操作系统框架,它支持内核级线程.能够加载和运行用户程序,也拥有文件系统,不过,这些功能均以一种简单的形式实现. 二. ...
- dafny : 微软推出的形式化验证语言
dafny是一种可验证的编程语言,由微软推出,现已经开源. dafny能够自我验证,可以在VS Code中进行开发,在编辑算法时,写好前置条件和后置条件,dafny验证器就能实时验证算法是否正确. 在 ...
- DHorse的链路追踪
目前,DHorse的链路追踪功能是通过SkyWalking来实现.实现原理是DHorse在部署应用时,通过指定SkyWalking的Agent来收集服务的调用链路信息.下面就来具体看一下DHorse如 ...
- 痞子衡嵌入式:存储器大厂Micron的NOR Flash芯片特殊丝印设计(FBGA代码)
大家好,我是痞子衡,是正经搞技术的痞子.今天痞子衡给大家讲的是存储器大厂Micron的NOR Flash芯片特殊丝印设计(FBGA代码). 痞子衡之前写过一篇文章 <J-Flash在Micron ...
- Go语言Golang DevOps运维开发实战
Go语言Golang DevOps运维开发实战 提高运维意识.从下到上,从上到下的工作都要做好,对上运维工作的价值和含金量可以得到认可,对下我们的工作能够提高效率解放运维.运维意识是很重要,并不是你技 ...
- 线程、GIL全局解释器锁、进程池与线程池
目录 多进程实现TCP服务端并发 互斥锁代码实操 线程理论 创建线程的两种方式 多线程实现TCP服务端并发 线程的诸多特性 GIL全局解释器锁 验证GIL的存在 GIL与普通互斥锁 python多线程 ...