
Pysam 处理bam文件
Pysam可用来处理bam文件
安装:
用 pip 或者 conda即可
使用:
Pysam的函数有很多,主要的读取函数有:
AlignmentFile:读取BAM/CRAM/SAM文件
VariantFile:读取变异数据(VCF或者BCF)
TabixFile:读取由tabix索引的文件;
FastaFile:读取fasta序列文件;
FastqFile:读取fastq测序序列文件
一般常用的是第一个和第二个。
例子:
1 import pysam

2

3 bf = pysam.AlignmentFile("in.bam","rb");  其中r = read, b:binary.  二进制文件。   bam文件index
bf是一个迭代器,可以next()或者for读取
1  for i in bf:

2     print i.reference_name,i.pos,i.mapq,i.isize
结果:
1 ctg000331_np121 144935 27 -284

2 ctg000331_np121 144940 48 291

3 ctg000331_np121 144941 48 309

4 ctg000331_np121 144944 48 255

5 ctg000331_np121 144946 27 -370

6 ctg000331_np121 144947 27 -346
i.reference_name代表read比对到的参考序列染色体id;
- i.flag bam的flag值
i.pos代表read比对的位置;
i.mapq代表read的比对质量值;
i.isize代表PE read直接的插入片段长度,有时也称Fragment长度;
很多功能见下图:
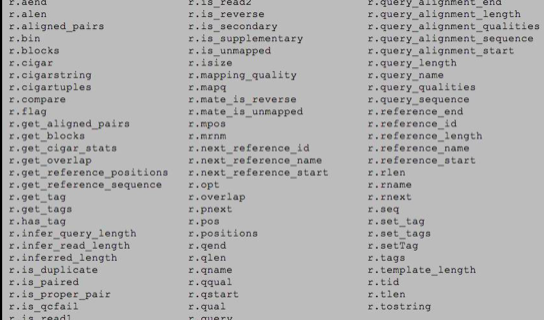
** pysam中的坐标位点是0开始,染色体起始位置为0,不是1
 1 ## sam 文件依次对应的12列

 2 r.qname:  reads 名

 3 r.flag :Flag

 4 r.reference_name: 比对到的染色体

 5 r.pos+1: 比对位置,必须得加一

 6 r.mapq: 比对质量

 7 r.cigarstring: CIGAR

 8 r.next_reference_name:另外一条reads比对的参考基因组,若和第一条相同,则输出=

 9 r.mpos+1: 比对的位置,必须得加1

10 r.isize: 插入片段长度

11 r.seq:reads seq

12 r.qual: reads 质量
一些功能:
- check_index()
检测index文件是否存在存在即为true
1 bf.check_index()

2 True
- close()
用完记得关闭
1 bf.close()
- count(self,contig=None, start=None, stop=None, region=None, until_eof=False, read_callback='nofilter', reference=None,end=None)
计算目标区域内比对上的reads数目
1 bf.count(contig="ctg000331_np121", start=1, stop=6000)

2 24
- count_coverage(self, contig=None, start=None, stop=None, region=None, quality_threshold=15, read_callback='all', reference=None, end=None)
计算目标区域内的覆盖度。返回1个4维的array,代表ACGT的覆盖度,而每个维度的array长度为100,里面的数字代表该碱基在各个位置上的覆盖度。
1 bf.count_coverage(contig="ctg000331_np121",start=1,stop=100)
- fetch(self, contig=None, start=None, stop=None, region=None, tid=None, until_eof=False, multiple_iterators=False, reference=None, end=None)
提取出比对到目标区域内的全部reads。返回的是一个迭代器,可以通过for循环或者next函数从中取出reads,我们使用next()函数取出第一条reads,reads是用 AlignedSegment对象表示,可以通过该对象的内置方法再对这条reads进行一些查询操作。
1 allreads=bf.fetch(contig="ctg000331_np121",start=1,stop=10000)

2 是一个迭代器,可以用for循环获得
- get_index_statistics(self)
通过index统计该BAM文件中在各个染色体上mapped/unmapped的reads个数
1 bf.get_index_statistics()
- fetch函数定位特定区域
有时候我们并不需要遍历整一份BAM文件,我们可能只想获得区中的某一个区域(比如chr1中301-310中的信息),那么这个时候可以用Alignmen模块中的fetch函数:
bam文件必须要index
1 for r in bf.fetch('chr1', 300, 310):

2     print r

3 bf.close()
关注下方公众号可获得更多精彩

参考
Pysam 处理bam文件的更多相关文章
- pysam操作sam文件
pysam模块 因为要分析sam文件中序列的情况,因此要对reads进行细分,所以之前想用数据库将sam文件信息存储,然后用sql语句进行分类.后来发现很麻烦,pysam就是一个高效读取存储在SAM ...
- SAM/BAM文件处理
当测序得到的fastq文件map到基因组之后,我们通常会得到一个sam或者bam为扩展名的文件.SAM的全称是sequence alignment/map format.而BAM就是SAM的二进制文件 ...
- bam文件softclip , hardclip ,markduplicate的探究
测序产生的bam文件,有一些reads在cigar值里显示存在softclip,有一些存在hardclip,究竟softclip和hardclip是怎么判断出来的,还有是怎么标记duplicate ...
- C++使用htslib库读入和写出bam文件
有时候我们需要使用C++处理bam文件,比如取出read1或者read2等符合特定条件的序列,根据cigar值对序列指定位置的碱基进行统计或者对序列进行处理并输出等,这时我们可以使用htslib库 ...
- SAMTOOLS使用 SAM BAM文件处理
[怪毛匠子 整理] samtools学习及使用范例,以及官方文档详解 #第一步:把sam文件转换成bam文件,我们得到map.bam文件 system"samtools view -bS m ...
- bam文件测序深度统计-bamdst
最近接触的数据都是靶向测序,或者全外测序的数据.对数据的覆盖深度及靶向捕获效率的评估成为了数据质量监控中必不可少的一环. 以前都是用samtools depth 算出单碱基的深度后,用perl来进行深 ...
- 文件格式——Sam&bam文件
Sam&bam文件 SAM是一种序列比对格式标准, 由sanger制定,是以TAB为分割符的文本格式.主要应用于测序序列mapping到基因组上的结果表示,当然也可以表示任意的多重比对结果.当 ...
- 推荐一个SAM文件或者bam文件中flag含义解释工具
SAM是Sequence Alignment/Map 的缩写.像bwa等软件序列比对结果都会输出这样的文件.samtools网站上有专门的文档介绍SAM文件.具体地址:http://samtools. ...
- 怎么从bam文件中提取出比对OR没比对上的paired reads | bamToFastq | STAR
折腾这么多都是白瞎,STAR就有输出没有别对上的pair-end reads的功能 参见:How To Filter Mapped Reads With Samtools I had the same ...
随机推荐
- Java:线程池
Java:线程池 本笔记是根据bilibili上 尚硅谷 的课程 Java大厂面试题第二季 而做的笔记 获取多线程的方法: 实现 Runnable 接口 实现 Callable 接口 实例化 Thre ...
- spring cloud ribbon的使用
上节我们学会了如何搭建一个eureka server服务,本节我们使用ribbon来实现服务间的调用. 前置条件: 1.创建几个工程 eureka-server |- 服务注册 ...
- 从零开始的DIY智能家居 - 基于 ESP32 的智能水浊度传感器
前言 家里有个鱼缸养了几条鱼来玩玩,但是换水的问题着实头疼,经常一个不注意就忘记换水,鱼儿就没了.o(╥﹏╥)o 在获得 Spirit 1 边缘计算机 后就相当于有了一个人智能设备服务器,可以自己开发 ...
- Spring Cache 带你飞(一)
Spring 3.1 版本引入基于 annotation 的 cache 技术,提供了一套抽象的缓存实现方案,通过注解方式使用缓存,基于配置的方式灵活使用不同缓存组件.代码具有相当的灵活性和扩展性,本 ...
- python mysqlclient安装失败 Command "python setup.py egg_info" failed with error code 1
python2 python3 中代码 pip install mysqlclient 都安装失败的话, 很有可能是你的操作系统中没有安装mysql 如果确定已经安装了,请忽略下面的内容. Ubunt ...
- POJ 2536 Gopher II(二分图最大匹配)
题意: N只地鼠M个洞,每只地鼠.每个洞都有一个坐标. 每只地鼠速度一样,对于每只地鼠而言,如果它跑到某一个洞的所花的时间小于等于S,它才不会被老鹰吃掉. 规定每个洞最多只能藏一只地鼠. 问最少有多少 ...
- Java实体映射工具MapStruct使用详解
1.序 通常在后端开发中经常不直接返回实体Entity类,经过处理转换返回前端,前端提交过来的对象也需要经过转换Entity实体才做存储:通常使用的BeanUtils.copyProperties方法 ...
- C++ Qt 项目实战(一)之文本编辑器
文本编辑器例图 项目开发环境 系统版本:windows10 QT 版本: 5.9.9 开发语言:C++ 已实现功能 文件操作:新建,打开,保存,另存为,打印,退出 编辑操作:复制,粘贴,剪切,查找,替 ...
- 设计模式--策略模式Strategy
策略模式 算法经常需要被改变==使用S 节省资源(很多if else if-.不会被执行,却会被装载到代码段) 动机 在软件构建过程中,某些对象使用的算法可能多种多样,经常改变,如果将这些算法都编码到 ...
- Mysql—— 内连接、左连接、右连接以及全连接查询
CREATE TABLE `a_table` ( `a_id` int(11) DEFAULT NULL, `a_name` varchar(10) DEFAULT NULL, `a_part` va ...