
用R包来下载sra数据
1)介绍
我们用SRAdb library来对SRA数据进行处理。 SRAdb 可以更方便更快的接入 metadata associated with submission, 包括study, sample, experiment, and run. SRAdb 包通过 NCBI SRA数据库中的metadata信息 作用. 首先dbConnect ()接入 R system 中的local database systems, 所有的搜索就在本地文件的基础上进行。
the queries we tried with the dbGetQuery function are passed in the form of SQL queries, which is a Select From Where framework. This part actually requires the
RSQLite package, which is installed when installing the SRAdb package, as a dependency. The getSRA function can actually do a full text search in the SRA data again via RSQLite and fetch the data in the selected fields for the query.
2)下载
source("http://bioconductor.org/biocLite.R")

biocLite("SRAdb")

library(SRAdb)
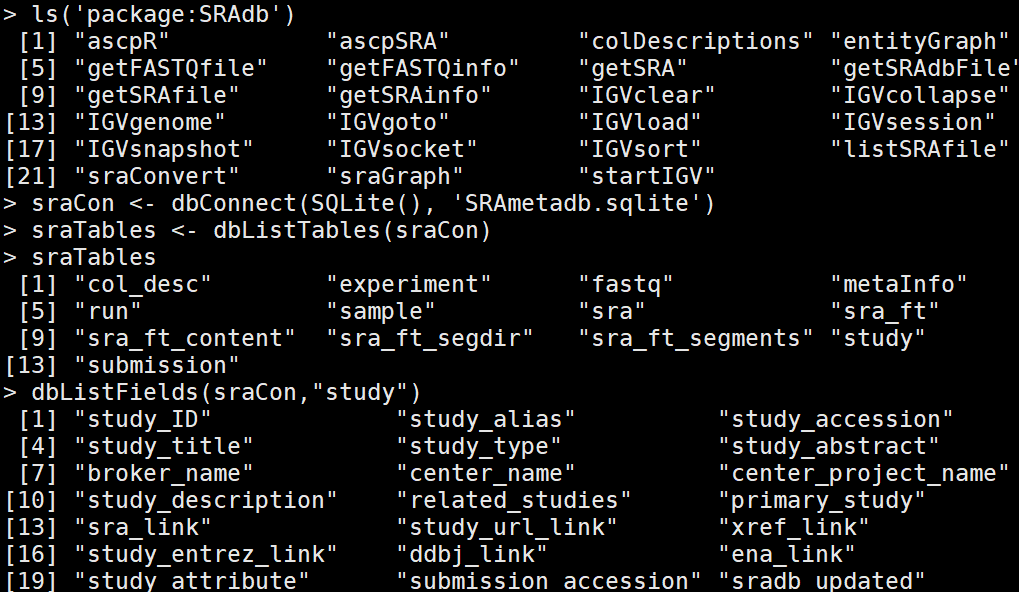
3)了解SRA database
#sqlFile <- getSRAdbFile()  #在线获取,太大了,不要这样做。
sraCon <- dbConnect(SQLite(), 'SRAmetadb.sqlite')  #于是我下载了这个文件,压缩文件2个G(解压后36个G),然后读取了这个文件,相当于下载nr库到本地。

sraTables <- dbListTables(sraCon)      # investigate the content of the database

dbListFields(sraCon,"study")

#########关键词keyword: embryo

myHit <- dbGetQuery(sraCon, paste("select study_accession,study_title from study where","study_description like'%embryo'",sep=" ")) #

myHit <- getSRA( search_terms = "brain", out_types = c('run','study'), sraCon)  #free text收索

myHit <- getSRA( search_terms ='Alzheimers OR "EPILEPSY"', out_types = c('sample'), sraCon)  #逻辑收索
4)从SRA database下载数据
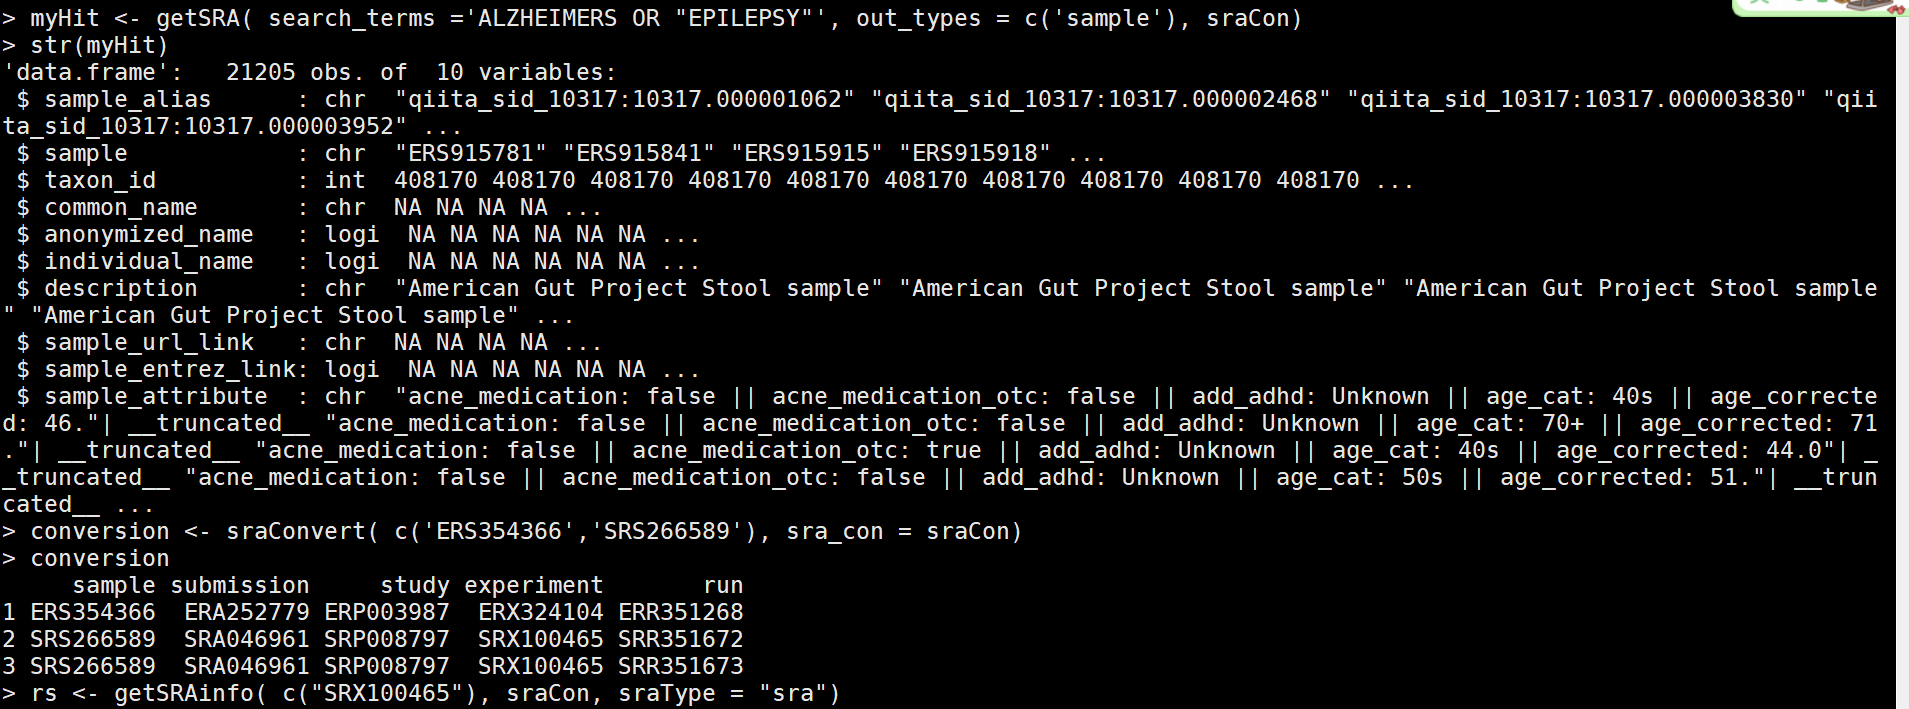
myHit <- getSRA( search_terms ='ALZHEIMERS OR "EPILEPSY"', out_types = c('sample'), sraCon)   #关键词收索

conversion <- sraConvert( c('ERS354366','SRS266589'), sra_con = sraCon)          #选择其中的2个,查看信息

conversion

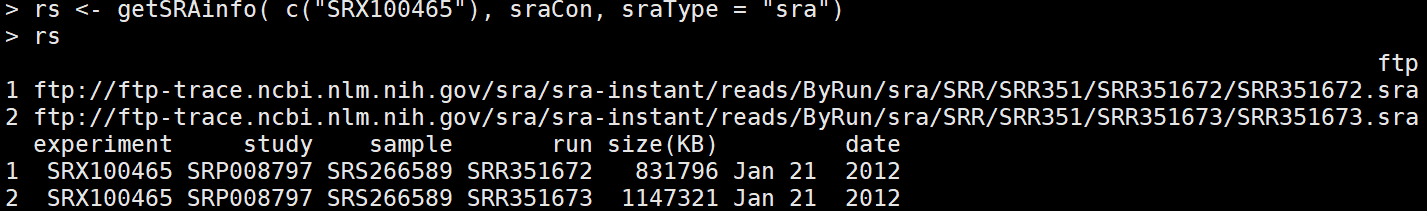
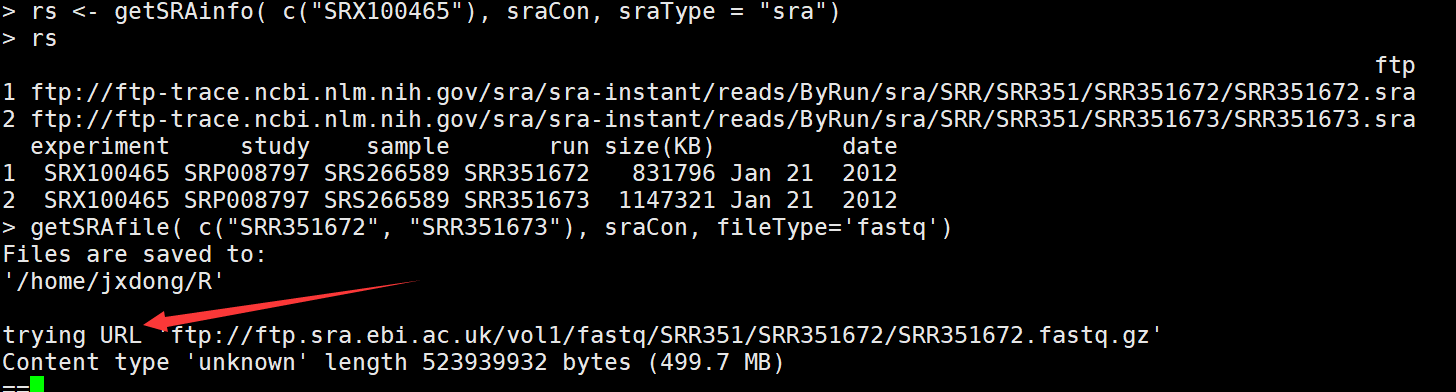
rs <- getSRAinfo( c("SRX100465"), sraCon, sraType = "sra")  #选择其中一个看相应的信息,会显示出ftp地址

getSRAfile( c("SRR351672", "SRR351673"), sraCon, fileType='fastq')  ##下载感兴趣的run
5)下载完fq文件后,用R进行读取
install.packages("R.utils")

library(R.utils)  #下载数据用

download.file(url="ftp://ftp.ddbj.nig.ac.jp/ddbj_database/dra/fastq/SRA000/SRA000241/SRX000122/SRR000648.fastq.bz2", destfile = "SRR000648.fastq.bz2")

bunzip2(list.files(pattern = ".fastq.bz2$")) #解压

biocLite("ShortRead")

library(ShortRead)               #读取fq文件

MyFastq <- readFastq(getwd(), pattern=".fastq")  #小心运行,要至少8G内存

readLines("SRR000648.fastq", 4)    # first four lines of the file
6)下载并读取比对数据(bam)
download.file(url="http://genome.ucsc.edu/goldenPath/help/examples/bamExample.bam", destfile = "bamExample.bam")

library(Rsamtools)

bam <- scanBam("bamExample.bam")    #读取bam

names(bam[[1]])                  #查看bam的信息

countBam("bamExample.bam")      #统计bam信息

what <- c("rname", "strand", "pos", "qwidth", "seq")  #只读取其中的几列

param <- ScanBamParam(what=what)

bam2 <- scanBam("bamExample.bam", param=param)

names(bam2[[1]])

bam_df <- do.call("DataFrame", bam[[1]])  # Read the data as a DataFrame object

head(bam_df)

table(bam_df$rname == '21' & bam_df$flag == 16) #提取符合指定要求的sequences,即flag=16为reverse strands

7)对原始raw NGS data 的预处理
prefetch SRR000648

prefetch SRR000657

fastq-dump  --split-3 -O ./ SRR000657

fastq-dump --split-3 -O ./ SRR000648

library(ShortRead)

myFiles <- list.files(getwd(), "fastq", full=TRUE)

myFQ <- lapply(myFiles, readFastq)

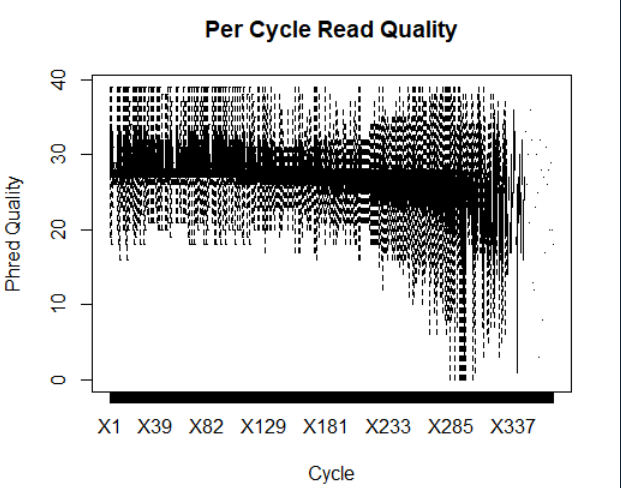
myQual <- FastqQuality(quality(quality(myFQ[[1]])))   #读取质量

readM <- as(myQual, "matrix")      #将质控转化为矩阵

boxplot(data.frame(readM), outline = FALSE, main="Per Cycle Read Quality", xlab="Cycle", ylab="Phred Quality")  #画箱型图
用R包来下载sra数据的更多相关文章
- NCBI下载sra数据(新)
今天要上NCBI下载sra数据发现没有下载的链接,网上查发现都是老的方法,NCBI页面已经变更,于是看了NCBI的help,并且记录下来新版的sra数据下载方法,要用NCBI的工具SRA Tool ...
- NCBI下载SRA数据
从NCBI下载数据本来是一件很简单的事情,但是今天碰到几个坑: 1.paper里没有提供SRA数据号.也没有提供路径: 2.不知道文件在ftp的地址,不能直接用wget下载 所以通过在NCBI官网,直 ...
- 资料:mnist.pkl.gz数据包的下载以及数据内容解释
deeplearning.net/data/mnist/mnist.pkl.gz The MNIST dataset consists of handwritten digit images and ...
- 从Github上轻松安装R包—githubinstall包--转载
1.综述 越来越多的R包正在由世界上不同的人所创建,其中一部分原因是devtools包使得开发R包1变得更加简单.devtools包不仅让开发R包变得简单,而且用于分发R包. 当开发者发布一个R包的时 ...
- 多组学分析及可视化R包
最近打算开始写一个多组学(包括宏基因组/16S/转录组/蛋白组/代谢组)关联分析的R包,避免重复造轮子,在开始之前随便在网上调研了下目前已有的R包工具,部分罗列如下: 1. mixOmics 应该是在 ...
- 查询、下载GWAS目录数据的R包(gwasrapidd)
目前GWAS方向发了很多文献,但是并没有一个很完善的R包对这些文献的数据进行汇总. 接下来推荐的这个是最新发表的GWAS数据汇总R包.看了一下功能齐全,但是数据不是收录的很齐全. 下面具体讲一下. ...
- R/Bioconductor包的下载和安装,升级
R包:基本包(自动加载)和推荐包(安装R时也会下载,但需要手动加载),拓展包(其他包,手动加载). 安装好的包将被放在一个指定的目录下.这个目录被称为库(Library).当需要使用到某一个包的时候, ...
- DT包 -- R语言中自定义表格数据
DT 包提供了 JavaScript 库 DataTables 的一个R接口,它使得R对象(矩阵或数据框)可以在HTML页面上显示为表格. 该包的DataTables函数生成的表格提供了数据的筛选.分 ...
- 使用GEOquery下载GEO数据--转载
最近需要下载一大批GEO上的数据,问题是我要下载的Methylation数据根本就没有sra文件,换言之不能使用Aspera之类的数据进行下载.但是后来我发现了GEOquery这个不错的R包,不知道是 ...
随机推荐
- vue 感觉很好的渲染模式
<ul v-if="todos.length"> <li v-for="todo in todos"> {{ todo }} </ ...
- Hadoop高级培训课程大纲-开发者版
一.课程概述 本次培训课程主要面向大数据系统管理人员和开发设计人员,基于开源社区大数据应用最活跃的Hadoop和HBase技术框架,围绕分布式文件存储(HDFS).分布式并行计算(Map/Recue) ...
- BASIC-21_蓝桥杯_Sine之舞
思路: 先根据例子找出规律,列出递归要打印的数据; 示例代码: #include <stdio.h> int n = 0; void dg(int x){ int i = 0; if (x ...
- Spring Security编程模型
1.采用spring进行权限控制 url权限控制 method权限控制 实现:aop或者拦截器(本质就是之前之后进行控制)--------------------proxy就是 2.权限模型: 本质理 ...
- php do while循环实例
do-while循环和while循环非常相似,其区别只是在于do-while保证必须执行一次,而while在表达式不成立时则可能不做任何操作. do-while 循环只有一种语法: do { stat ...
- 用深度学习LSTM炒股:对冲基金案例分析
英伟达昨天一边发布“全球最大的GPU”,一边经历股价跳水20多美元,到今天发稿时间也没恢复过来.无数同学在后台问文摘菌,要不要抄一波底嘞? 今天用深度学习的序列模型预测股价已经取得了不错的效果,尤其是 ...
- Flask上下文管理源码分析
上下文管理本质(类似于threading.local): 1.每一个线程都会在Local类中创建一条数据: { "唯一标识":{stark:[ctx,]}, "唯一标识& ...
- ORACLE中CONNECT BY...START WITH...的使用
源: https://docs.oracle.com/cd/B19306_01/server.102/b14200/queries003.htm http://www.cnblogs.com/baiy ...
- String.Join() 方法 的用法
连接指定数组的元素或集合的成员,在每个元素或成员之间使用指定的分隔符.重载此成员.有关此成员的完整信息(包括语法.用法和示例),请单击重载列表中的相应名称 Join(String, IEnumerab ...
- rsync同步web数据
rsync远程同步web服务器的数据 实验拓扑 服务器A(rsync服务器)--------------服务器B( ...