
利用ONT测序检测真核生物全基因组甲基化状态
摘要
甲基化在真核生物基因组序列中广泛存在,其中5mC最为普遍,在真核生物基因组中也有发现6mA。捕获基因组中的甲基化状态的常用技术是全基因组甲基化测序(WGBS)和简化甲基化测序(RRBS),而随着第三代测序技术的完善,ONT单分子纳米孔测序可以从单分子的角度来检出甲基化的胞嘧啶和腺嘌呤电流的变化,从而实现由基因组中的一段序列中检出5mC和6mA,然而精确地从单碱基级别检出5mC和6mA扔具有挑战。本文利用第三代ONT测序技术获得的序列及其电信号来检出真核生物全基因组范围的5mC和6mA甲基化状态。
背景
DNA甲基化主要发生在脱氧核糖核苷酸的第五位的胞嘧啶和第六位的腺嘌呤,前者普遍存在于真核生物,后者在原核生物中广泛存在,也有研究报道6mA存在于真核生物。这样的甲基化状态在ONT测序仪捕捉到的电流信号中,不仅单碱基的电流会发生改变,而且其上下文的一段基因组序列也会发生改变。基于此,一些生物信息学软件先后被开发出来针对于这两种甲基化的检出有各自的优缺点。有研究指出在真核基因组中检出5mC和6mA准确度较高的软件分别为nanopolish[1]和tombo[2]。
利用nanopolish检出真核生物基因组中5mC的甲基化位置
材料和方法
利用minION平台对目标生物血液提取的DNA不打断建库并进行全基因组测序,获得12G序列及其电信号文件。安装nanopolish(v0.13.2)。
步骤
- 建立索引
nanopolish index -d fast5_files/ output.fastq
- 比对
minimap2 -a -x map-ont reference.fasta output.fastq | samtools sort -T tmp -o output.sorted.bam

samtools index output.sorted.bam
- Calling methylation
nanopolish call-methylation --progress -q cpg -t NCPU --verbose -r reads.fastq -b output.sorted.bam -g reference_genome.fasta > nanopolish_call_methylation.tsv
- 筛选高置信度的甲基化和未甲基化位点
calculate_methylation_frequency.py[3]
nanopore-methylation-utilities/mtsv2bedGraph.py[4]
scripts/calculate_methylation_frequency.py -c 2 methylation_calls.tsv > methylation_frequency.tsv

# or

python nanopore-methylation-utilities/parseMethylbed.py frequency -i methylation_calls.tsv -o methylation_calls_freq.tsv --verbose -m cpg -u 2 -l -2
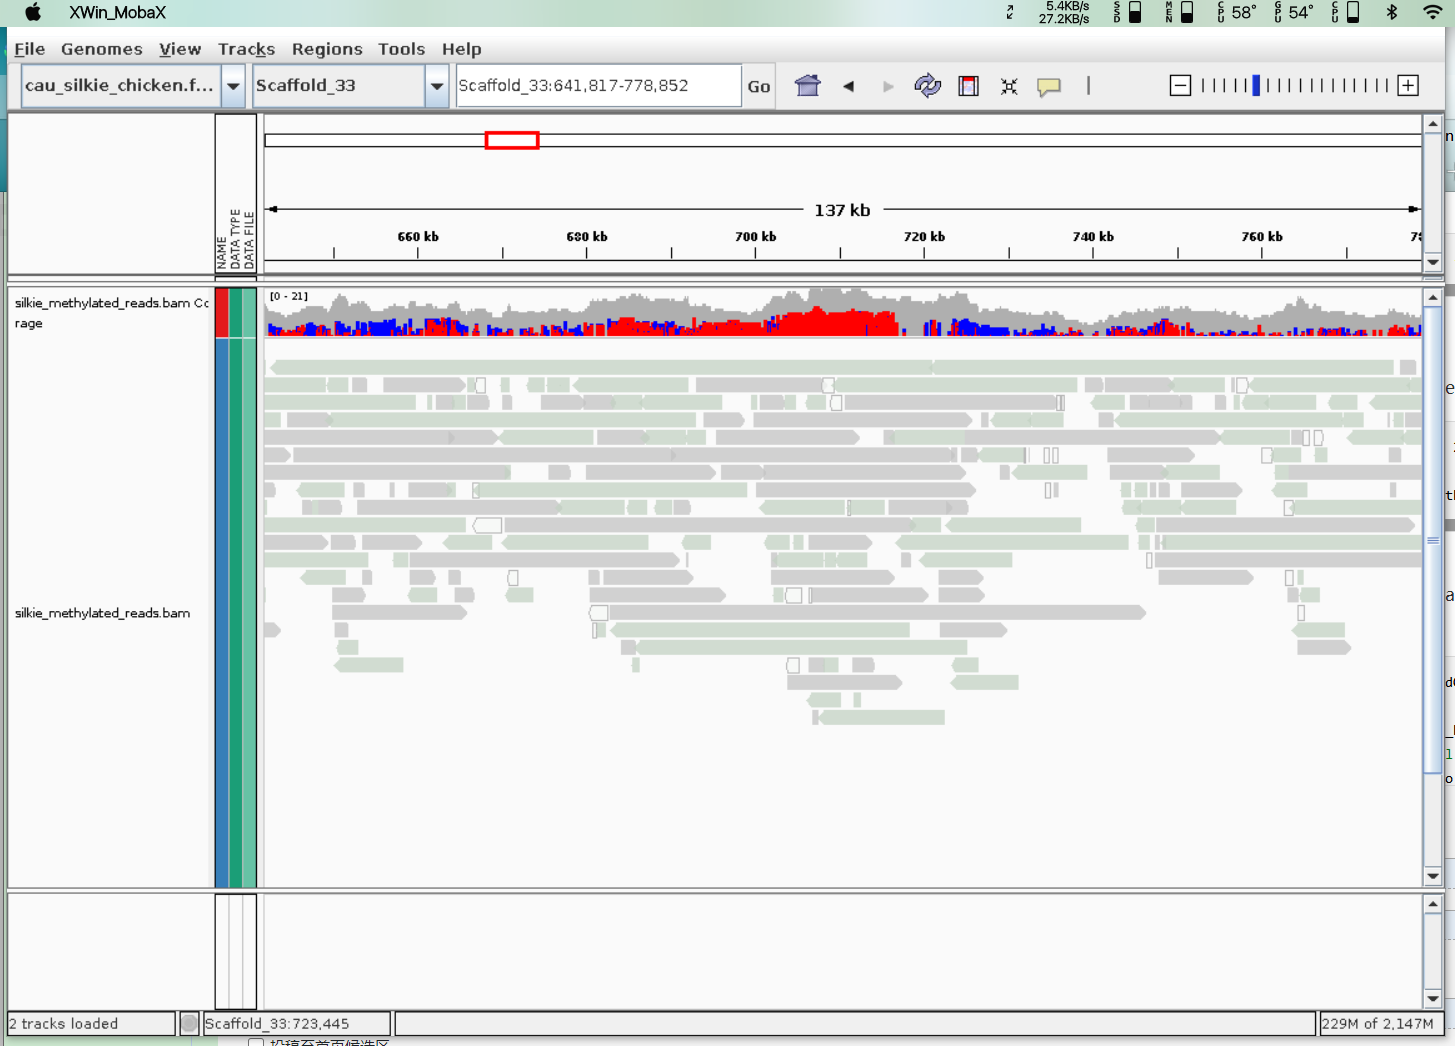
- IGV可视化或UCSC可视化
IGV可视化[5]
python nanopore-methylation-utilities/mtsv2bedGraph.py --verbose -c 2 -i methylation_calls.tsv -q cpg -g reference_genome.fasta | sort -k1,1 -k2,2n | bgzip > methylation_calls.bed.gz

tabix -p methylation_calls.bed.gz

python nanopore-methylation-utilities/convert_bam_for_methylation.py -t 100 --verbose --remove_poor -c methylation_calls.bed.gz -f reference_genome.fasta -b output.sorted.bam | samtools sort -o methylation_calls.bed.remove_no_or_poor_methylation_reads.bam

# if all reads' coverage was needed, remap all reads to reference to find out

samtools index methylation_calls.bed.remove_no_or_poor_methylation_reads.bam

# now bam file can be loaded to igv via their bisulfite mode to see methylation sites and unmethylation sites.
利用ONT测序检测真核生物全基因组甲基化状态的更多相关文章
- 全基因组测序 Whole Genome Sequencing
全基因组测序 Whole Genome Sequencing 全基因组测序(Whole Genome Sequencing,WGS)是利用高通量测序平台对一种生物的基因组中的全部基因进行测序,测定其 ...
- cfDNA(circulating cell free DNA)全基因组测序
参考资料: [cfDNA专题]cell-free DNA在非肿瘤疾病中的临床价值(好) ctDNA, cfDNA和CTCs有什么区别吗? cfDNA你懂多少? 新发现 | 基因是否表达,做个cfDNA ...
- 全基因组测序 从头测序(de novo sequencing) 重测序(re-sequencing)
全基因组测序 全基因组测序分为从头测序(de novo sequencing)和重测序(re-sequencing). 从头测序(de novo)不需要任何参考基因组信息即可对某个物种的基因组进行测序 ...
- PacBio全基因组测序和组装
PacBio公司的业务范围也就5个(官网): Whole Genome Sequencing Targeted Sequencing Complex Populations RNA Sequencin ...
- WGS 全基因组测序数据分析
1. DNA测序技术 https://www.jianshu.com/p/6122cecec54a 2.FASTA和FASTQ文件格式 https://www.jianshu.com/p/50ff30 ...
- GWAS | 全基因组关联分析 | Linkage disequilibrium (LD)连锁不平衡 | 曼哈顿图 Manhattan_plot | QQ_plot | haplotype phasing
现在GWAS已经属于比较古老的技术了,主要是碰到严重的瓶颈了,单纯的snp与表现的关联已经不够,需要具体的生物学解释,这些snp是如何具体导致疾病的发生的. 而且,大多数病找到的都不是个别显著的snp ...
- 如何鉴定全基因组加倍事件(WGD)
目前鉴定全基因组加倍(whole-genome duplication events)有3种 通过染色体共线性(synteny) 方法是比较两个基因组的序列,并将同源序列的位置绘制成点状图,如果能在点 ...
- 【GWAS文献解读】疟原虫青蒿素抗药性的全基因组关联分析
英文名:Genetic architecture of artemisinin-resistant Plasmodium falciparum 中文名:疟原虫青蒿素抗药性的全基因组关联分析 期刊:Na ...
- Genome-wide Complex Trait Analysis(GCTA)-全基因组复杂性状分析
GCTA(全基因组复杂性状分析)工具开发目的是针对复杂性状的全基因组关联分析,评估SNP解释的表型方差所占的比例(该网站地址:http://cnsgenomics.com/software/gcta/ ...
随机推荐
- 本文介绍使用windows系统自带的远程桌面mstsc连接Centos 7.x远程桌面的基本方法。
本文介绍使用windows系统自带的远程桌面mstsc连接Centos 7.x远程桌面的基本方法. 一.前言 我希望用windows远程访问centos图形界面.xmanager连接centos远程桌 ...
- Docker Swarm(四)Volume 数据(挂载)持久化
前言 为了获得最佳的性能和可移植性,应该避免将重要数据直接写入容器的可写层,而应使用数据卷或绑定挂载. 可以为集群中的服务创建两种类型的挂载,数据卷挂载(volume mounts)或绑定挂载(bin ...
- Hive 安装和配置
环境准备 已安装 HDFS 和 Yarn 集群环境 Windows 已安装 MySQL 8 (开启远程连接用户权限) 安装步骤 1. 上传并解压 Hive 安装文件 将 apache-hive-3.1 ...
- DOCKER学习_014:Docker存储补充
在前面已经学习了Docker的存储,https://www.cnblogs.com/zyxnhr/p/11830238.html,现在对前面的内容的一个补充,具体请参考https://www.cnbl ...
- [论文阅读笔记] Community aware random walk for network embedding
[论文阅读笔记] Community aware random walk for network embedding 本文结构 解决问题 主要贡献 算法原理 参考文献 (1) 解决问题 先前许多算法都 ...
- 20192113 2020-2021-2 《Python程序设计》实验三报告
20192113 2020-2021-2 <Python程序设计>实验三报告 课程:<Python程序设计> 班级: 1921 姓名: 衣丽莎 学号:20192113 实验教师 ...
- AlexeyAB DarkNet YOLOv3框架解析与应用实践(五)
AlexeyAB DarkNet YOLOv3框架解析与应用实践(五) RNNs in Darknet 递归神经网络是表示随时间变化的数据的强大模型.为了更好地介绍RNNs,我强烈推荐Andrej K ...
- Ascend Pytorch算子功能验证
Ascend Pytorch算子功能验证 编写测试用例 以add算子为例,测试脚本文件命名为:add_testcase.py.以下示例仅为一个简单的用例实现,具体算子的实现,需要根据算子定义进行完整的 ...
- MLIR多级中间表示概述
MLIR多级中间表示概述 MLIR项目是构建可重用和可扩展的编译器基础设施的一种新方法.MLIR旨在解决软件碎片化问题,改进异构硬件的编译,显著降低构建特定领域编译器的成本,并帮助将现有编译器连接在一 ...
- Springboot-Redis分布式锁 -----StringRedisTemplate
这里引用别人, 用来自己回忆 https://blog.csdn.net/jack_shuai/article/details/91986690 https://www.cnblogs.com/mox ...